Практикум 12
Сравнение выравниваний и выравнивание по структурам
2. Сравнение выравниваний одних и тех же последовательностей разными программами
Использованные программы
- Программа A: mafft
- Программа B: muscle
- Программа C: prank
Ссылки на выравнивания в формате FASTA
Проект Jalview
Сравнение A с B
Блоки одинаково выровненных колонок:
Участки несовпадения:
Сравнение A с C
Блоки одинаково выровненных колонок:
Участки несовпадения:
Обсуждение результата
MAFFT и MUSCLE дают более похожие выравнивания (длины 479 и 480, длинные блоки совпадения), тогда как PRANK сильно отличается (длина 541, только короткие блоки совпадения с MAFFT). Это связано с тем, что PRANK использует эволюционную модель, которая штрафует вставки/делеции иначе и допускает больше гэпов на вариабельных участках. MAFFT и MUSCLE, напротив, минимизируют общее число гэпов, поэтому их выравнивания короче и ближе друг к другу. Таким образом, MUSCLE больше похож на MAFFT, чем PRANK.
Методы
- Ручной метод в Jalview.
3. Выравнивание по совмещению структур и сравнение с MSA
Выбранные структуры (минимум 3 белка)
| Белок | PDB ID | Цепь |
|---|---|---|
| FERREDOXIN-DEPENDENT GLUTAMATE SYNTHASE 2 | 1OFE | A |
| Glutamate synthase [NADPH] large chain | 6S6S | A |
| Glutamate dehydrogenase | 7MFT | G |
Изображение совмещения структур
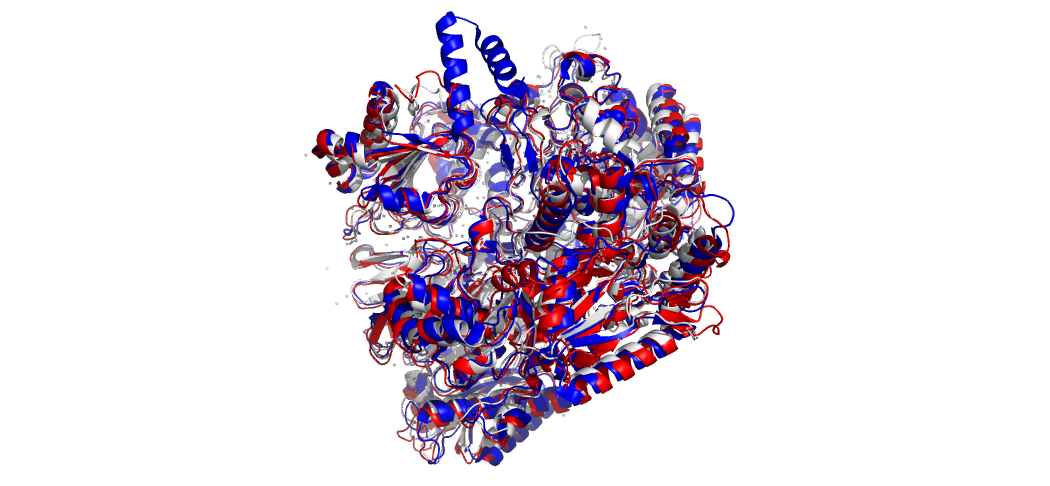
Ссылки на выравнивания в формате FASTA
- Выравнивание по структурам: mult_mult.fasta
- Выравнивание MSA: mult_msa.fasta
Проект Jalview
Результат сравнения выравниваний
Блоки одинаково выровненных колонок:
Участки несовпадения:
Обсуждение результата
Сравнение показало, что в консервативных участках, соответствующих элементам вторичной структуры (α-спирали и β-листы), оба метода дают согласованные результаты - это видно по блокам одинаково выровненных колонок. Однако в вариабельных петлях наблюдаются участки несовпадения - в этих областях MSA-выравнивание часто вставляет больше гэпов, чем структурное, потому что MAFFT не учитывает пространственную структуру белка и опирается только на сходство последовательностей. Структурное выравнивание, напротив, точнее в участках с вставками и делециями, поскольку оно основано на совмещении Cα-атомов, а не на последовательности. Таким образом, для белков с известными 3D-структурами структурное выравнивание более надёжно, тогда как MSA нужнее для больших наборов последовательностей без структур.
4. Краткое описание одной из программ MSA
Программа
MAFFT
Описание
MAFFT (Multiple Alignment using Fast Fourier Transform) — это высокоскоростная программа для множественного выравнивания аминокислотных и нуклеотидных последовательностей. Её главная особенность заключается в использовании быстрого преобразования Фурье (FFT) для поиска похожих участков между последовательностями, что позволяет значительно ускорить процесс выравнивания по сравнению с классическими методами . Алгоритм MAFFT сначала строит черновое выравнивание с помощью прогрессивного метода, а затем может итеративно уточнять его (например, в режимах L-INS-i, G-INS-i) для повышения точности . Программа широко применяется в филогенетическом анализе и сравнительной геномике, особенно для больших наборов данных, включая вирусные геномы.
Источник информации