Практикум №12: Сравнение множественных выравниваний
2. Сравнение выравниваний разными программами
Последовательности: шесть полных белков — NCK1_HUMAN (377 а.о.), VAV_HUMAN (845), BLK_MOUSE (499), FGR_HUMAN (529), LCK_CHICK (508), HCK_HUMAN (526).
Три программы:
- A — MAFFT (длина выравнивания 1002 колонки)
- B — MUSCLE (893 колонки)
- C — Clustal Omega (1141 колонка)
Метод сравнения. Сравнение выполнялось программой вручную и на Python. Для каждой колонки выравнивания строится сигнатура — кортеж номеров аминокислотных остатков (по одному на каждую последовательность). Если остаток отсутствует (гэп), в сигнатуру пишется «-». Две колонки из разных выравниваний считаются одинаково выровненными, если их сигнатуры совпадают. Последовательно идущие одинаково выровненные колонки образуют блок (минимальная длина — 2 колонки).
Сравнение A (MAFFT) vs B (MUSCLE)
Длина A: 1002 колонки. Длина B: 893 колонки. Одинаково выровненных колонок: 261.
| № | Позиции в A (MAFFT) | Позиции в B (MUSCLE) | Длина |
|---|---|---|---|
| 1 | (1, 9) | (1, 9) | 9 |
| 2 | (15, 21) | (15, 21) | 7 |
| 3 | (151, 183) | (97, 129) | 33 |
| 4 | (354, 369) | (282, 297) | 16 |
| 5 | (421, 433) | (329, 341) | 13 |
| 6 | (784, 799) | (669, 684) | 16 |
| 7 | (892, 906) | (781, 795) | 15 |
| 8 | (934, 991) | (825, 882) | 58 |
Одиночные одинаково выровненные колонки, не входящие в блоки: (198, 132), (352, 280), (502, 410), (522, 429), (534, 441), (1002, 893).
Сравнение A (MAFFT) vs C (ClustalO)
Длина A: 1002 колонки. Длина C: 1141 колонка. Одинаково выровненных колонок: 161.
| № | Позиции в A (MAFFT) | Позиции в C (ClustalO) | Длина |
|---|---|---|---|
| 1 | (44, 47) | (10, 13) | 4 |
| 2 | (110, 113) | (58, 61) | 4 |
| 3 | (182, 195) | (99, 112) | 14 |
| 4 | (217, 233) | (129, 145) | 17 |
| 5 | (293, 309) | (194, 210) | 17 |
| 6 | (421, 448) | (293, 320) | 28 |
| 7 | (480, 491) | (352, 363) | 12 |
| 8 | (522, 534) | (393, 405) | 13 |
Одиночные одинаково выровненные колонки, не входящие в блоки: (502, 374), (665, 998).
Выравнивание MUSCLE (B) оказалось ближе к выравниванию MAFFT (A), чем выравнивание ClustalO (C):
- A–B: 261 одинаково выровненная колонка, 24 блока; самый длинный блок — 58 колонок.
- A–C: 161 одинаково выровненная колонка, 17 блоков; самый длинный блок — 28 колонок.
Файлы для проверки (задание 2)
- A_mafft.fasta — выравнивание MAFFT (A)
- B_muscle.fasta — выравнивание MUSCLE (B)
- C_clustalo.fasta — выравнивание ClustalO (C)
- pr12_task2.jvp — проект Jalview с тремя выравниваниями
3. Сравнение структурного и MSA-выравниваний
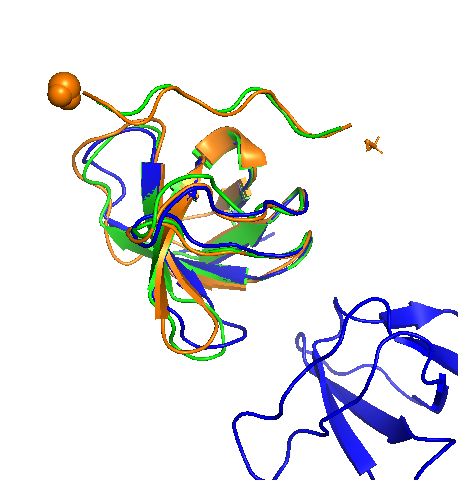
Для анализа взяты три PDB-структуры, содержащие SH3-домен (PF00018):
- 1CKA — N-концевой SH3-домен C-Crk (мышь)
- 1SHF — SH3-домен Fyn (человек)
- 1GBQ — N-концевой SH3-домен Grb2 (мышь)
Структурное совмещение
Структуры были совмещены в PyMOL. RMSD для пары 1CKA–1SHF составил 0.91 Å, для 1GBQ–1SHF — 1.01 Å, что говорит о высоком качестве совмещения.
Изображение совмещения структур:
MSA-выравнивание (ClustalO)
Для тех же трёх последовательностей (1CKA, 1SHF, 1GBQ), скачанных из PDB, было построено множественное выравнивание программой ClustalO.
Сравнение структурного выравнивания и ClustalO
Длина структурного выравнивания: 44 колонки (по 1SHF и 1GBQ; 1CKA исключена из-за существенных отличий).
Длина ClustalO: 45 колонок.
Одинаково выровненных колонок: 34.
| № | Позиции в структурном | Позиции в ClustalO | Длина |
|---|---|---|---|
| 1 | (1, 34) | (1, 34) | 34 |
Одинаково выровненных колонок, не входящих в блоки: нет.
Участок несовпадения: структурное 35–44, ClustalO 35–45. Этот концевой участок соответствует вариабельной C-концевой части домена, где 1CKA выпадает из выравнивания.
Структурное выравнивание и выравнивание ClustalO совпадают в 34 колонках из 44 (77%). Это ожидаемо: три выбранные структуры содержат один и тот же SH3-домен, пространственное совмещение которых даёт согласованный результат с последовательностным выравниванием. Расхождение затрагивает только концевой участок, что связано с вариабельностью C-конца и различиями в длине последовательностей 1SHF и 1GBQ.
Файлы для проверки (задание 3)
- structure_alignment.fasta — структурное выравнивание
- clustalo_pdb.fa — MSA-выравнивание ClustalO
- structure_superposition.png — изображение совмещения структур
- pr12_task3.jvp — проект Jalview с двумя выравниваниями
4. Описание программы MSA: Clustal Omega
Clustal Omega — программа для множественного выравнивания последовательностей, разработанная в 2011 году сотрудниками EBI (Sievers et al., 2011). Она пришла на смену ClustalW и ClustalX.
Алгоритм: прогрессивное выравнивание с улучшенной эвристикой. Основные этапы:
- Построение попарных выравниваний методом mBed, основанным на k-мерах.
- Построение направляющего дерева (guide tree) методом UPGMA или Neighbor-Joining.
- Прогрессивное выравнивание от листьев к корню дерева с использованием динамического программирования.
- Итеративное улучшение (refinement) выравнивания.
Источник: Sievers F., Wilm A., Dineen D. et al. Fast, scalable generation of high-quality protein multiple sequence alignments using Clustal Omega. Mol. Syst. Biol. 7, 539 (2011). https://www.ebi.ac.uk/Tools/msa/clustalo/