Сравнение будет проводиться ручным методом между двумя вариациями программы mafft и между mafft и muscle, ориентированными на скорость получения результата.
| блок | колонки |
|---|---|
| 1 | 1-45 |
| 2 | 50-94 |
| 3 | 155-370 |
| блок | колонки |
|---|---|
| 1 | 46-49 |
| 2 | 95-154 |
Длина выравнивания А: 370
Длина выравнивания В: 370
| блок | mafft | muscle |
|---|---|---|
| 1 | 1-93 | 1-93 |
| 2 | 126-140 | 140-154 |
| 3 | 155-197 | 155-197 |
| 4 | 204-214 | 198-208 |
| блок | mafft | muscle |
|---|---|---|
| 1 | 94-125 | 94-125 |
| 2 | 141-154 | - |
| 3 | 198-203 | - |
Длина выравнивания А: 370
Длина выравнивания С: 364
В целом все 3 программы выдали похожий результат, но вариации mafft имеют больше схожестей. Выравнивание muscle короче, так как эта программа в большей степени минимизирует наличие гэпов и длину инделей.
Структуры: 5hyp (фиолетовая), 5i0q (белая), 5hyu (оранжевая)
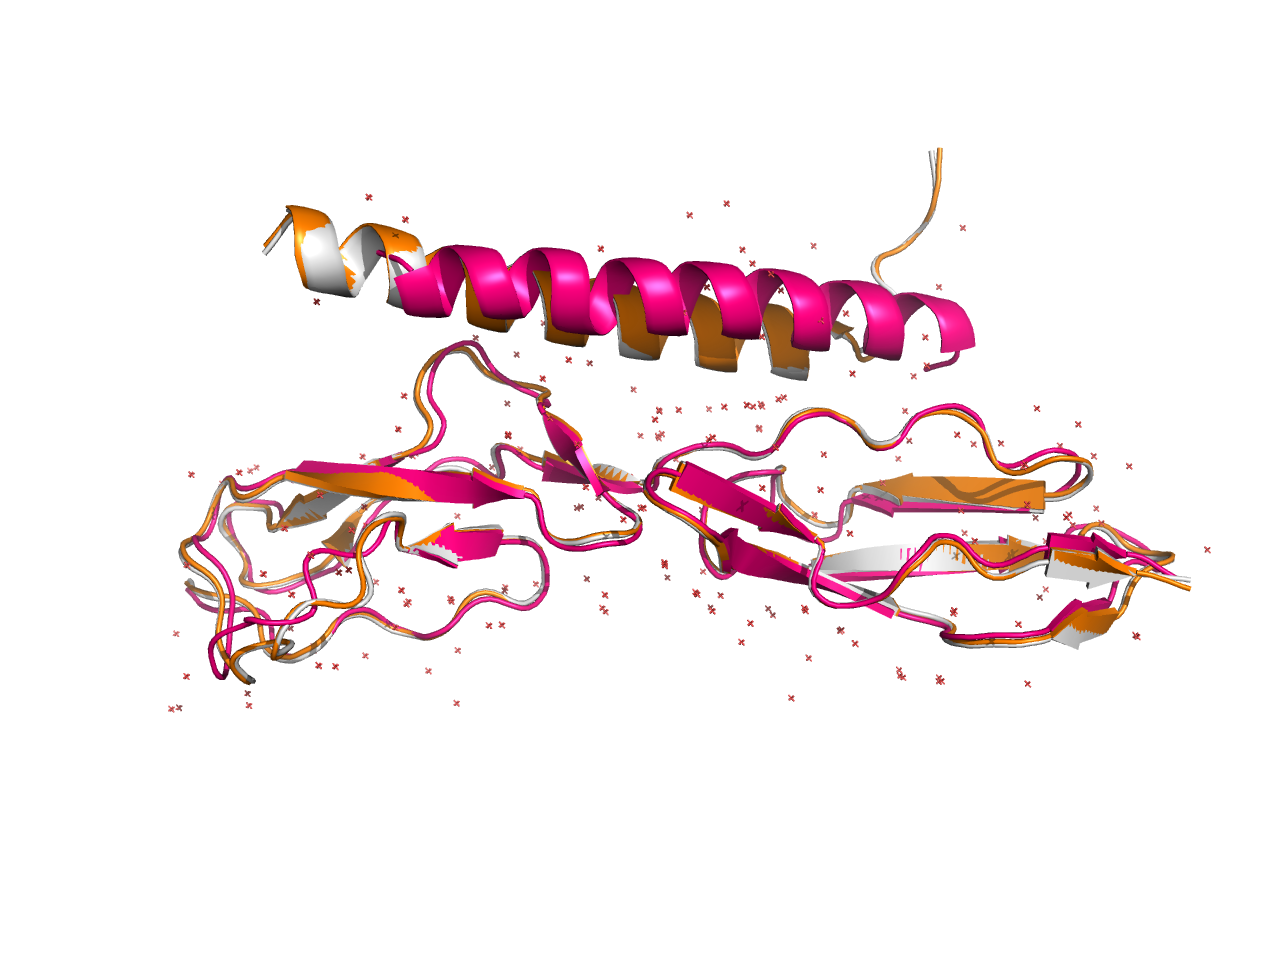
Рисунок 1. 3D структура
| блок | PDBeFold | Mafft |
|---|---|---|
| 1 | 1-7 | 1-7 |
| 2 | 30-34 | 30-34 |
Выравнивание MSA демонмтрирует бОльшую схожесть выбранных белков, нежели выравнивание по совмещению структур. В целом визуализация выравнивания 3D струкур отвечает ожиданиям от выравнивания в MSA.
MAFFT — это программа множественного выравнивания. Разработана в 2002 году японским исследователем Кадзутака Като.
У программы есть ряд преимуществ:
1. Работает и с аминокислотными и с нуклеотидными последовательностями.
2. Точность сопоставима с T-COFFEE.
3. Чем длиннее последовательность, тем выигрышнее программа на фоне остальных.
4. Есть возможность выбирать режимы в зависимости от задачи.
Литература
[1] Katoh K., Misawa K., Kuma K., Miyata T. MAFFT: a novel method for rapid multiple sequence alignment based on fast F>