Практикум 4. Комплексы ДНК-белок
Задание 1. Предсказание вторичной структуры заданной тРНК
Требуется предсказать вторичную структуру тРНК и сравнить её с реальной. Структура предсказывается двумя способами:
- Первый способ: предсказание вторичной структуры тРНК путем поиска инвертированных повторов программой
einvertedиз пакета EMBOSS. - Второй способ: предсказание вторичной структуры тРНК по алгоритму Зукера с помощью ViennaRNA. Этот алгоритм считает свободную энергию Гиббса для всех вариантов вторичной структуры тРНК и выдает тот, который оказывается с наименьшей энергией (наиболее вероятный).
Упражнение 1. Программа einverted
Последовательность тРНК 1EHZ была скачана с сайта PDB напрямую в формате fasta. В терминале была выполнена команда:
einverted -sequence 1EHZ.fasta -gap 12 -threshold 10 -match 3 -mismatch -3 -outfile outfile -outseq seqout
- В файле outfile появился текстовый отчёт о найденных инвертированных повторах (стеблях).
- В файле seqout записались сами последовательности найденных шпилек.
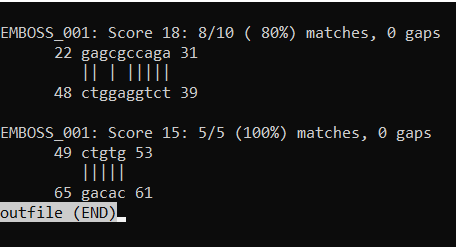
Как видно из выдачи, программа нашла всего два зеркальных участка, которые напоминают T-стебель тРНК. При различных изменениях параметров (уменьшение штрафа за гэпы, снижение порога и т.д.) картина принципиально не менялась, поэтому было принято решение остановиться на первом варианте параметров программы с более чистым результатом.
- Объяснение результатов предсказания:
Основной причиной расхождения результатов является то, что плоский текстовый алгоритмeinvertedищет только идеальные палиндромы. Реальная же тРНК 1EHZ содержит довольно много (10) пространственно стабильных, но неканонических пар с модифицированными нуклеотидами (риботимидинt13, метилированные гуанозиныg23/g26, псевдоуридинu29), которые программа восприняла как ошибки выравнивания. Из-за этого биологические D- и антикодоновый стебли не преодолели порог фильтрации по очкам (threshold) и полностью вылетели из корректной выдачи. - Почему выделены именно эти два блока, а не один длинный Т-стебель:
Мы разделяем выдачу на два независимых элемента, так как объединить их в один Т-стебель невозможно из-за биологической архитектуры тРНК. Участок49–53 и 61–65по канонической нумерации и длине петли (7 нуклеотидов) идеально соответствует консервативному Т-стеблю. А блок22–31 и 39–48физически находится в другой части молекулы и является артефактом (ложным выравниванием) — программа «наскребла» комплементарные пары на соседних петлях в попытке обойти модифицированные нуклеотиды.
Упражнение 2. ViennaRNA
Ниже представлен скриншот выполнения программы RNAfold из пакета ViennaRNA для последовательности тРНК 1EHZ:
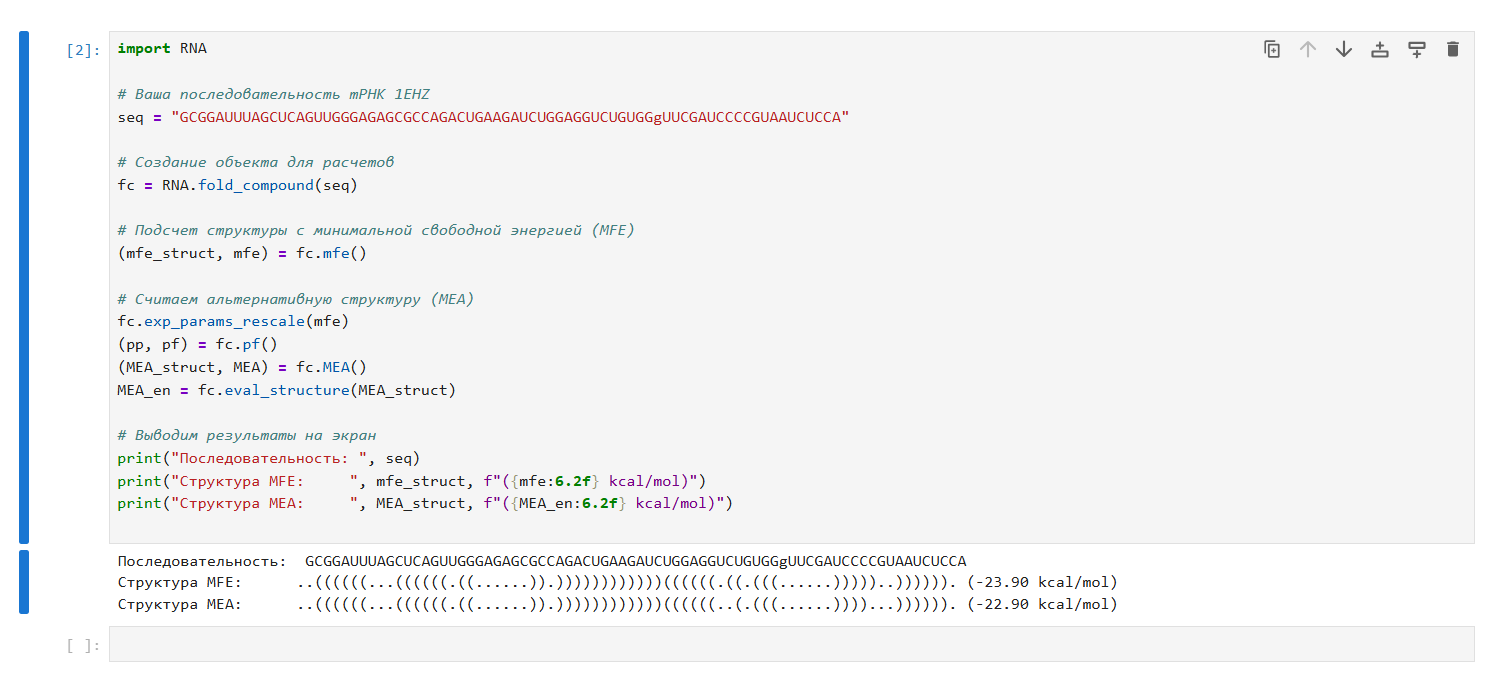
Результаты предсказания структуры программой RNAfold:
- Спаривание нуклеотидов в позициях 3–7 с нуклеотидами 34–38;
- Спаривание нуклеотидов в позициях 11–15 с нуклеотидами 29–33;
- Спаривание нуклеотидов в позициях 19–20 с нуклеотидами 27–28;
- Спаривание нуклеотидов в позициях 39–43 с нуклеотидами 62–66;
- Спаривание нуклеотидов в позициях 46–49 с нуклеотидами 57–60.
Реальная и предсказанная вторичная структура тРНК (1EHZ)
| Участок структуры | Позиции в структуре (find_pair) |
Предсказание (einverted) |
Предсказание (алгоритм Зукера) |
|---|---|---|---|
| Акцепторный стебель | 1–7 и 66–72 | не найден | 3–7 и 34–38 |
| D-стебель | 10–13 и 58–63 | не найден | 11–15 и 29–33 |
| Т-стебель | 26–30 и 48–56 | 49–53 и 61–65 | 46–49 и 57–60 |
| Антикодоновый стебель | 20–24 и 24–28 | 22–31 и 39–48 | 19–20 и 27–28 |
| Общее число канонических пар | 21 | 13 (8 ложных + 5 Т-стебель) | 21 |
Задание 2. Поиск ДНК-белковых контактов в заданной структуре
Упражнение 1. Определение множеств атомов ДНК
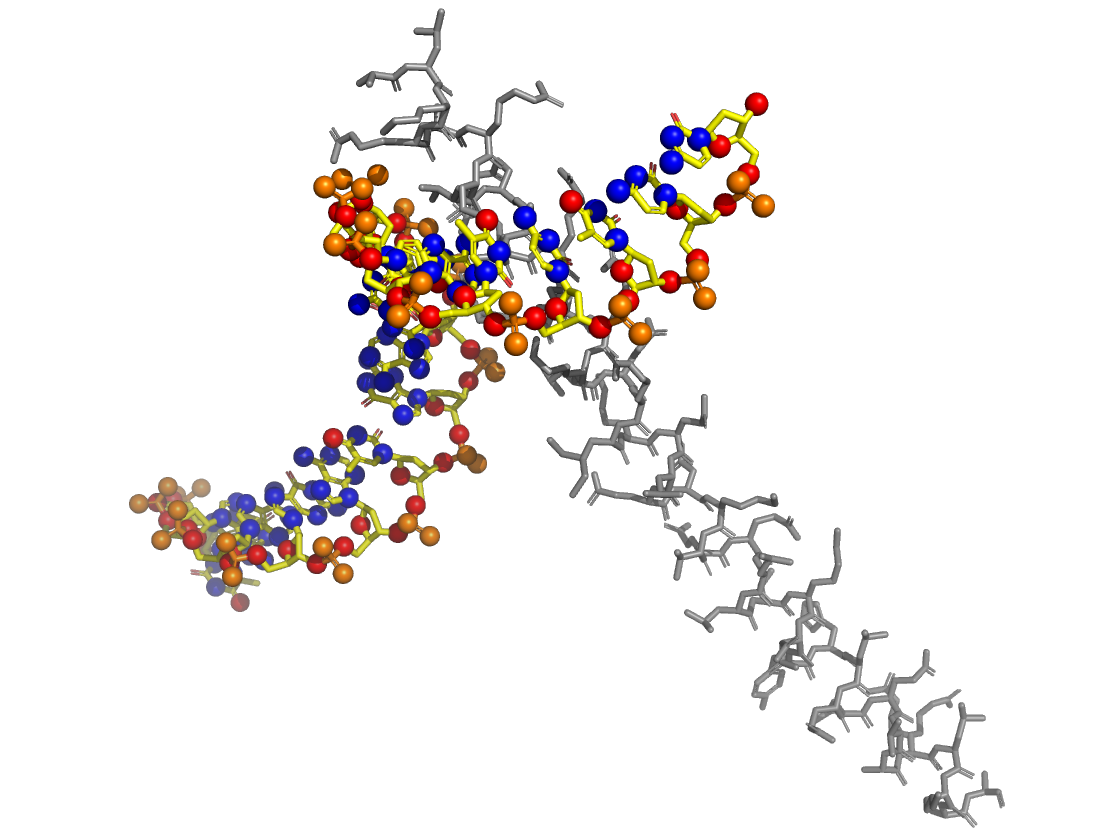
В данном упражнении исследовалась структура транскрипционного фактора GCN4 в комплексе с ДНК (PDB ID: 2DGC). Белок представляет собой функциональный гомодимер, связывающийся с ДНК по типу «лейциновой застежки». Целью задания было выделение трех химически различных множеств атомов ДНК (сахарофосфатного остова и азотистых оснований) с последующим созданием скриптов для их автоматического поиска и визуализации в программе PyMOL.
# Множество атомов кислорода 2'-дезоксирибозы (set1)
select set1, (polymer.nucleic and name O3*+O4*+O5*+O3'+O4'+O5')

# Множество атомов кислорода в остатке фосфорной кислоты (set2)
select set2, (polymer.nucleic and name OP1+OP2+O1P+O2P)

# Множество атомов азота в азотистых основаниях (set3)
select set3, (polymer.nucleic and elem N)
Упражнение 2. Оценка контактов между белком и ДНК
Оценивались различные контакты: полярные и неполярные взаимодействия с разными химическими группами ДНК, а также связывание со стороны большой и малой бороздок.
# Полярные атомы белка (азоты и кислороды)
select b_pol, (polymer.protein and elem N+O)

# Неполярные атомы белка (углерод и сера)
select b_nepol, (polymer.protein and elem C+S)

# Контакты с дезоксирибозой (set1)
select c1, (b_pol within 3.5 of set1)
select c2, (b_nepol within 4.5 of set1)

# Контакты с фосфатами (set2)
select c3, (b_pol within 3.5 of set2)
select c4, (b_nepol within 4.5 of set2)

# Азоты большой бороздки
select broad, (set3 and name N6+N7+N4)

# Азоты малой бороздки
select narrow, (set3 and name N2+N3)
| Контакты атомов белка с... | Полярные (до 3.5 Å) | Неполярные (до 4.5 Å) | Всего |
|---|---|---|---|
| Остатками 2'-дезоксирибозы | 1 | 5 | 6 |
| Остатками фосфорной кислоты | 6 | 13 | 19 |
| Основаниями со стороны большой бороздки | 3 | 3 | 6 |
| Основаниями со стороны малой бороздки | 0 | 0 | 0 |
Выводы по анализу структуры комплекса 2DGC:
- Доминирование контактов с фосфатами (19 контактов). Фосфатный остов ДНК заряжен отрицательно, в то время как фактор GCN4 («basic leucine zipper») обогащен положительно заряженными аминокислотами (Lys, Arg). Это фундаментальный электростатический «клей», удерживающий белок на молекуле ДНК.
- Контакты с дезоксирибозой (6 контактов). Сахара выполняют роль конформационных мостиков, помогая точно позиционировать боковые цепи в бороздке.
- Отсутствие контактов в малой бороздке. Белок садится на спираль подобно ножницам или прищепке. Его узнающие альфа-спирали глубоко погружаются в большую бороздку ДНК, совершенно не заходя в малую бороздку, что объясняет нулевое количество взаимодействий.